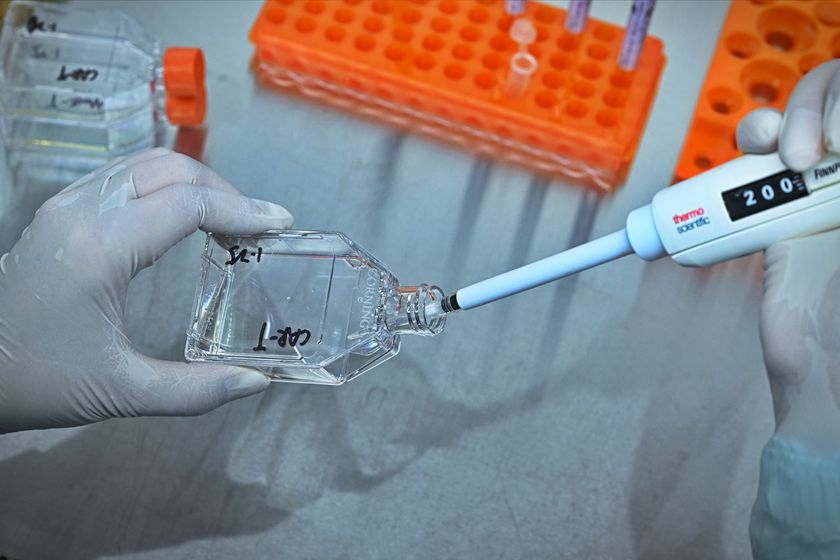
2026年1月26日,安徽医科大学第二附属医院血液内科,工作人员对CAR-T细胞取样检测。图:视觉中国
2024年9月7日,商务部、国家卫生健康委、国家药监局印发《关于在医疗领域开展扩大开放试点工作的通知》(下称“《试点通知》”),允许外商投资企业在北京、上海、广东三个自由贸易试验区及海南自由贸易港,以用于产品注册上市和生产为目的,从事人体干细胞、基因诊断与治疗技术开发和技术应用。这一政策被视为中国细胞与基因治疗(下称“CGT”)行业外资准入从“全面限制”走向“开放试点”的重要转折。
《试点通知》发布至今已逾两年。在此期间,中国CGT行业监管框架进一步完善、产品分类进一步明晰。上述变化不仅影响产品研发和注册路径,也直接影响外商投资准入政策的适用。本文拟对《试点通知》发布后至今出台的CGT行业核心法规、政策进行梳理,并结合近期资本市场案例,为外资CGT企业在华开展业务提供参考。
一、CGT行业新规解读
(一)818号文:确立“药物+医疗技术”双轨路径
2025年9月28日,国务院公布《生物医学新技术临床研究和临床转化应用管理条例》(中华人民共和国国务院令第818号,下称“818号文”),自2026年5月1日起施行。818号文所称生物医学新技术,是指“以对健康状态作出判断或者预防、治疗疾病、促进健康为目的,运用生物学原理,作用于人体细胞、分子水平,在中国境内尚未应用于临床的医学专业手段和措施”。
不同于传统药物,细胞治疗产品除了以药物形式存在外,鉴于其本身的治疗特性,通常也被视为一项医疗技术。然而,在818号文出台之前,中国对于生物医学新技术的商业化应用,在监管路径上主要依托既有的药品管理模式,即相关技术产品须完成注册性临床试验并通过审评审批,最终以“药品”身份申请注册上市。由于在监管层面缺乏针对“医疗技术”进行商业化转化的规定,此类具有高度个性化、难以标准化为药品的细胞治疗技术,长期停留在临床研究阶段,也无法在医疗机构内直接以“医疗技术”的形式开展合规的商业化应用。
818号文对生物医学新技术以“医疗技术”形式开展临床研究和转化应用提供了法律依据,也由此首次明确了细胞治疗作为“药物”和“医疗技术”双轨制监管的路线。根据818号文的相关规定,国家及地方各级卫生健康部门负责生物医学新技术临床研究和临床转化应用监督管理工作;为研制药品、医疗器械开展临床试验的,依照《中华人民共和国药品管理法》《医疗器械监督管理条例》等法律、行政法规规定执行。
在配套规则方面,2026年4月28日,国家卫健委经商国家药监局同意,印发《生物医学新技术与药品、医疗器械界定指导原则(暂行)》及附件《生物医学新技术临床研究备案指导清单(第1版)》,指导临床研究发起机构自主对拟开展临床研究的生物医学新技术属性进行界定,并动态调整清单;2026年4月30日,国家卫健委印发《生物医学新技术临床转化应用审批工作规范(试行)》,进一步规范生物医学新技术临床转化应用审批工作。
(二)CDE新规:明确细胞治疗药品与基因治疗药品分类
2026年7月3日,国家药品监督管理局药品审评中心(下称“CDE”)正式发布并实施《细胞治疗药品范围和归类技术指导原则(2026年版)》和《基因治疗药品范围和归类技术指导原则(2026年版)》(以下合称为“CDE新规”)。CDE新规首次以正式文件对“细胞治疗药品”和“基因治疗药品”作出明确定义,并确立了两级分类体系。根据规定,判断某一药品属于“细胞治疗药品”还是“基因治疗药品”,应以“物质基础及活性成分”要素为主,综合考虑“生产工艺”、“作用机制”等要素进行类别判定。根据CDE新规,细胞治疗药品与基因治疗药品的定义与分类具体如下:

值得注意的是,依据上述活性成分、生产工艺特点及作用机制评估,部分药品可能同时符合多种不同类别的特点,或者属于两种亚类的边界产品。针对此类情形,CDE新规作出了如下分类安排:

此外,对于CDE新规未明确分类、边界模糊的前沿复合产品,申请人可提前与CDE沟通交流,以确认其归属类别。
二、中国CGT行业外商投资准入总体格局:禁止、鼓励、试点并存
(一)禁止类:人体干细胞、基因诊断与治疗技术开发和应用
自2007年12月,《外商投资产业指导目录(2007年修订)》(已失效)首次将“人体干细胞、基因诊断与治疗技术开发和应用”列入禁止外商投资产业目录以来,这一限制延续至今。
根据现行有效的《外商投资准入特别管理措施(负面清单)(2024年版)》(下称“负面清单”),“科学研究和技术服务业”行业分类下的“人体干细胞、基因诊断与治疗技术开发和应用”仍被列为禁止外商投资领域。
(二)鼓励类:采用生物工程技术的新型药物、细胞治疗药物、核酸类药物等开发和生产
2021年1月起施行的《鼓励外商投资产业目录(2020年版)》(已失效)首次将“细胞治疗药物研发与生产(禁止外商投资领域除外)”纳入鼓励类目录,此后的2022年版鼓励外商投资产业目录延续了该安排。
2025年12月15日,国家发展改革委、商务部发布《鼓励外商投资产业目录(2025年版)》,自2026年2月1日起施行。与2022年版相比,该版目录在涉及CGT行业的内容上未有实质性更新,而是通过条目细化与新增的方式,对鼓励范围作进一步明确。现行有效的《鼓励外商投资产业目录(2025年版)》(下称“鼓励目录”)中涉及CGT行业的具体内容如下:

需要注意的是,外商投资鼓励目录并非是对负面清单内容的豁免,其更像是通过列举具体产品类型,对“人体干细胞、基因诊断与治疗技术开发和应用”的适用范围作进一步界定。鼓励目录的适用仍需以不违反负面清单规定为前提,禁止外商投资的事项不因列入鼓励目录而获得准入。
(三)试点类:北上广琼有条件开放
2024年9月《试点通知》施行,允许外商投资企业在北京、上海、广东、海南自由贸易试验区/自由贸易港(下称“试点区域”)从事“人体干细胞、基因诊断与治疗技术开发和技术应用”。相较外商投资负面清单的规定,《试点通知》的核心突破在于两点:一是将禁止外商投资事项限定为“可在试点区域开展”;二是明确相关业务应当以“用于产品注册上市和生产”为目的。同时规定,在试点区域经注册上市和批准生产的产品,可在全国范围使用。
三、CGT行业新规下的外商投资准入政策解读
截至目前,商务部门并未对负面清单中“人体干细胞、基因诊断与治疗技术”作出专项解释。不过,随着CGT行业产品分类标准逐步明确,外资准入规则的适用逻辑也在变得更加清晰。
(一)干细胞治疗与基因治疗:可明确落入负面清单
从行业分类看,CGT可大致分为“细胞治疗”和“基因治疗”,其中“细胞治疗”依据细胞类型和功能特点的不同,又可以细分为干细胞治疗、免疫细胞治疗和其他体细胞治疗。
外商投资负面清单中的“人体干细胞、基因诊断与治疗技术开发和应用”,从字面看涵盖两部分内容:一是人体干细胞相关技术的开发和应用,二是基因诊断与治疗相关技术的开发和应用。对应到CGT行业,基因治疗以及细胞治疗项下的干细胞治疗,原则上都属于禁止外商投资的范围。符合条件的企业,可在试点区域开展相关业务。
(二)不涉及基因治疗技术的免疫细胞治疗及其他体细胞治疗:不属于禁止类
细胞治疗除“干细胞治疗”外,还涉及“免疫细胞治疗和其他体细胞治疗”,对于不涉及基因编辑、基因修饰等技术的免疫细胞治疗及其他体细胞治疗产品,从现有规则看,可以认定不属于禁止外商投资的“人体干细胞、基因诊断与治疗技术开发和应用”领域。若相关产品按照药品管理法规进行研发和注册申报,还可能落入鼓励目录中的“细胞治疗药物研发与生产”范畴。
(三)其他边界产品的外商投资准入判断
CDE新规对“细胞治疗药品”和“基因治疗药品”的分类,为判断兼具细胞治疗和基因治疗特性、或处于两种亚类的边界产品是否落入负面清单提供了重要参考。
1. 基因修饰类细胞治疗药品
以CAR-T为代表的基因修饰细胞治疗产品,兼具细胞治疗和基因治疗的特征。此前,此类产品在负面清单中的归属并不清晰;从实践情况看,监管部门对按照药物路径申报的CAR-T产品的外资准入总体持认可态度。
CDE新规为这一问题提供了更明确的判断框架。基因修饰类细胞治疗药品可以根据“是否体外改造”及“活性主体”进一步区分属于细胞治疗药品还是基因治疗药品,具体而言:经体外改造回输且最终起作用的活性物质形式为细胞的药品,被归类为细胞治疗药品(如ex vivo CAR-T);而体内直接递送核酸成分,让人体自己产生功能性细胞的药品,被归类为基因治疗药品(如in vivo CAR-T)。
基于上述分类,从外商投资准入视角看,归类为细胞治疗药品的基因修饰类产品,虽应用了基因修饰技术,但该等应用仅发生在体外环节,且产品最终系按细胞治疗药品进行管理,因此应属于鼓励目录所列“细胞治疗药物”,不落入禁止外商投资范围;而归类为基因治疗药品的基因修饰类产品,则落入外商投资负面清单,外资企业如拟开展相关业务,仍需依托试点区域。
2. 核酸类产品
《鼓励外商投资产业目录(2025年版)》首次将“核酸类药物的开发、生产”列入鼓励目录。但需要注意的是,并非所有核酸类药物都属于同一监管类别,根据CDE新规,质粒DNA、mRNA等核酸类药品被明确列为非微生物载体类基因治疗药品,而“预防用疫苗和化学合成寡核苷酸药物”则被明确排除在基因治疗药品范围之外。
据此,尽管“核酸类药物的开发、生产”已被列入鼓励目录,外商投资企业在适用鼓励目录之前,有必要先对核酸类产品进行细分。若产品属于非微生物载体类基因治疗药品的(如重组质粒DNA药品、LNP装载的mRNA药品等),仍应落入外商投资负面清单所禁止的“基因诊断与治疗技术开发和应用”范围;若产品属于预防用疫苗(如新冠mRNA疫苗)或化学合成寡核苷酸药物(如siRNA)的,则可适用鼓励目录。
(四)双轨制监管对外商投资准入的影响
如前文所述,细胞治疗现已明确可作为“药物”和“医疗技术”双轨并行发展,这一监管格局对外商投资准入政策的适用亦产生了直接影响:
一方面,按“医疗技术”路径监管、在医疗机构内申报临床转化应用的“人体干细胞、基因诊断与治疗技术”产品,正对应外商投资负面清单中“科学研究和技术服务业”行业类别,受到外商投资准入政策的严格限制,外资无法在中国境内开展该等业务。并且,《试点通知》亦特别指明,试点政策仅适用于以产品注册上市和生产为目的的业务,即试点政策仅适用于按“药物”路径监管的产品,而按“医疗技术”路径监管的产品,即使在试点区域也无法引入外商投资。
另一方面,按照“药物”路径研发、申报上市的细胞治疗产品,正对应外商投资鼓励目录中“医药制造业”行业类别,在不涉及干细胞、基因治疗药物等负面清单禁止事项的前提下,外商投资企业可在中国境内开展相关业务;如涉及干细胞、基因治疗药物,外商投资企业亦可在试点区域开展相关业务。
四、实务观察及建议
从公开申报及上市案例看,试点政策实施后,A股申报/上市企业中从事CGT业务的主要有百奥赛图、艺妙生物、天泽云泰。其中,百奥赛图虽涉及基因编辑技术,但主要应用于动物和临床前CRO服务,其在申报文件中明确其业务不包括“人体干细胞、基因诊断与治疗技术开发与应用”;艺妙生物、天泽云泰分别聚焦细胞基因治疗药物(自体CAR-T、体内CAR-T以及异体CAR-T等多技术路径的药物)和rAAV基因治疗产品,但均为内资企业。整体来看,目前A股尚未出现从事“人体干细胞、基因诊断与治疗技术开发与应用”的外商投资企业。
H股方面,芳拓生物作为从事基因治疗药物研发的外商投资企业,在上海自贸区设立研发主体,并在上市申报文件中披露了其外资准入合规情况:明确其基因疗法研发活动仅限于上海自贸区,同时经批准在自贸区外从事基因疗法药物的生产、销售及营销,并与自由贸易区外的临床试验中心、CRO、SMO及CDMO合作。该项目对外资CGT企业利用试点政策搭建“区内研发、区外商业化”架构具有较高参考意义。
基于前述梳理与近期实务观察,对拟在中国境内开展CGT相关业务的外资企业,我们建议:
首先,应尽早完成产品分类和监管路径判断。建议企业对照CDE新规,对拟开发产品属于“细胞治疗药品”还是“基因治疗药品”进行初步判断;对于处于分类边界或属于新组合/新机制的复合型产品,可提前与CDE进行预沟通,以明确其监管分类。产品定性的重要性在于,它不仅决定注册路径,也决定是否落入外商投资负面清单、是否适用鼓励类目录、以及在不在试点政策覆盖范围内。考虑到当前规则仍在持续细化、行业亦在快速发展,企业在产品定性和准入策略上仍有一定论证和沟通空间。
其次,对于明确落入或暂无法准确判断是否落入外商投资负面清单范围、但符合《试点通知》规定的外商投资企业,依托试点区域布局业务仍是当前最可行的方案。
经过近两年的试点实践,相较非试点地区,试点区域在CGT领域已形成更成熟的监管协同机制、更有针对性的扶持政策和更完整的配套产业链。例如,海南自由贸易港已探索出特许准入政策,针对已在境外上市的CGT产品,可与海南博鳌乐城国际医疗旅游先行区内的医疗机构合作开展临床转化应用,所获真实世界数据可作为补充材料,用于支持该产品在中国药监局注册审评中的Ⅱ/Ⅲ期临床试验数据,从而显著缩短产品上市周期。
值得注意的是,据观察,不同试点地区在具体执行层面存在差异。企业的经营范围如何表述、研发活动与生产活动如何划分、区外CRO/CDMO合作是否可行等问题,均可能因属地监管口径不同而得出不同答案。因此,建议企业在确定试点区域前进行多方比较,并将监管沟通结果以书面形式固定下来。
五、结语
从2024年《试点通知》到2025年818号文,再到2026年CDE新规,CGT行业的监管边界正在从“模糊”走向“清晰”。随着试点经验不断积累、配套规则持续完善,中国CGT行业的外商投资准入政策仍有进一步优化的空间。
作者张启祥,北京市中伦(广州)律师事务所合伙人;张梦麟,北京市中伦(广州)律师事务所律师