【财新网】中药出海之路已有数十年探索,但合规困境仍不容小觑。近日一则来自美国FDA(食品药品监督管理局)的警告让相关讨论再度升温:10月23日,FDA向一家美国本土的中药经销商发出警告函,认定该公司网站在售的五款中药存在“严重违规行为”。
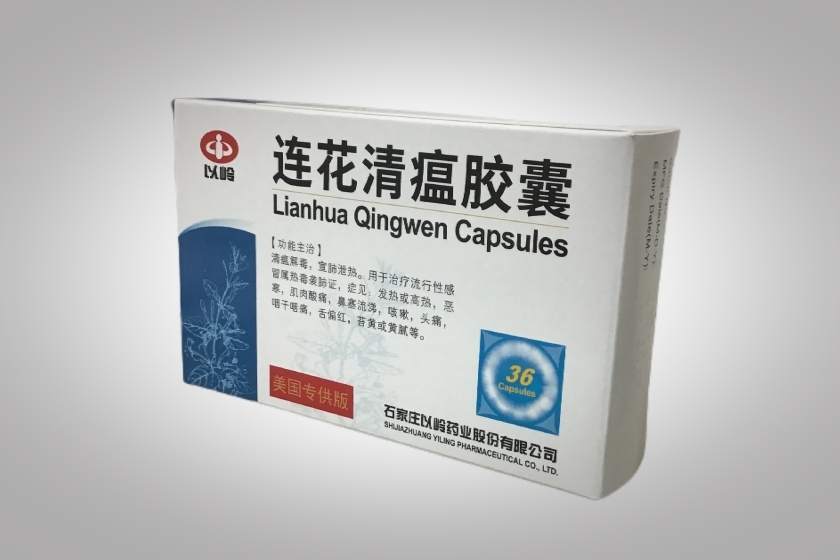
此次被警告方为总部位于得克萨斯州的贝斯特中药有限责任公司(Best Chinese Medicines LLC ,下称“贝斯特”),这是一家以线上销售为主的中药产品经销商。FDA在警告函中称,通过对其网站的审查,发现该公司线上销售的“散结破瘀(酊剂)”、“绞股蓝叶(五叶)”、“稳心颗粒”、“连花清瘟胶囊”及“独活寄生丸”五款产品均宣称具有疾病治疗的功效,应被认定为药品,但却并未获批,构成了“未经批准的新药”。
以连花清瘟胶囊为例,FDA指出,在它的销售页面上,存在“连花清瘟已成为治疗新冠相关症状的常用药物” “连花清瘟广受欢迎,因为它作为一种便捷易用的中药方剂,在感冒流感季以及呼吸道疾病风险上升的时期被人们常备”的产品标签。这些产品标签可以证明该网站销售的连花清瘟胶囊属于法定的“药品”,因为它宣称可以用于疾病的诊断、治疗、缓解或预防,能够影响人体的结构或功能。
同时,FDA还认为,这五款产品不仅属于药品,还应被认定为《联邦食品、药品和化妆品法案》第201(p)条所定义的“新药”,原因是这些产品在其标签规定、推荐的使用条件下,还未被普遍认定为“安全有效”。而按照美国法规,未经FDA批准的新药不得在美国开展跨州商业流通和销售,这也是此次发出警告函、责令整改的核心依据。
虽然FDA已在警告函中责令贝斯特采取纠正和预防措施,但据财新查询,截至发稿,上述五款产品在Best Chinese Medicines网站仍处于在售状态,且页面上原有的疾病治疗内容也尚未删除。
在此次FDA提及的五款产品中,稳心颗粒、连花清瘟胶囊、独活寄生丸已有同名中成药在中国获批上市,但在美国均未获批。其中连花清瘟胶囊由石家庄以岭药业股份有限公司(002603.SZ)生产,其美国全资子公司曾于2015年拿到FDA的新药研究申请(IND)许可,获批开展连花清瘟胶囊的二期临床试验,适应证为普通感冒、病毒性流感,但至今尚无公开试验结果披露,也未公布后续推进消息。
主打“益气养阴、活血化淤”的稳心颗粒与“养血舒筋、祛风除湿”的独活寄生丸则没有美国IND和新药上市申请的公开记录。
这一警告事件也折射出延续多年的行业困境:“中药出海”探索已三十余年,但迄今为止尚无中成药能够在美国以药品身份获批上市。中药出海难在何处,又有何新路径可尝试?
上世纪90年代,科技部曾资助一批中成药尝试以药品身份向 FDA申报临床试验,包括耳熟能详的复方丹参滴丸、双黄连片、桂枝茯苓丸等,但多数后续停滞,只有复方丹参滴丸于1997年正式获批IND,最初适应证为预防和治疗慢性稳定性心绞痛。
但复方丹参滴丸“闯美”之路并不一帆风顺。其生产企业天士力医药集团股份有限公司(600535.SH,下称“天士力”)于2016年完成了复方丹参滴丸的三期临床,由于第四周未达到统计学显著结果,FDA要求补充一个美国多中心、双盲、随机对照的三期临床研究。2018年天士力与美国药企Arbor达成合作启动该研究,但试验尚未完成,双方合作即于2026年2月宣告终止。
目前该研究仍在进行中,天士力披露将于2027年12月完成。“闯美”冲刺最终结果如何,仍有待验证。(参见财新网《中成药出海:复方丹参滴丸赴美再生波澜》)复方丹参滴丸的波折,也是中药行业出海持续承压的缩影。中国医药保健品进出口商会的最新数据显示,2026年第一季度,中药类出口12.53亿美元,同比下降2.35%,整体承压运行,其中提取物、中成药出口分别下降5.99%、8.92%,仅中药材及饮片、保健品出口保持小幅增长。
在业内看来,这一困境的产生不难寻其根源。北京中医药大学卫生健康法治研究与创新转化中心主任、法学教授邓勇告诉财新,导致中药出海难以合规的原因主要有二:一是中美两国对中药的审评逻辑与证据体系存在底层不同,二是对中药宣传边界的认知存在偏差。
“中药多为复方,成分复杂、作用靶点多元,很难按照化学药品的标准去拆解验证。而且国内中成药说明书上的‘功能主治’大多基于中医证候来描述,与西医疾病诊断体系是无法直接对应的。”邓勇表示,这些因素导致中成药在注册申报时难以适配海外的审评框架。
所谓中医证候,是医生综合症状、体征,对患者某一阶段的身体状态做出的概括,描述的是当下的身体异常状态,而非特定疾病。邓勇指出,中国的中药审评体系已对中医理论、传统用药经验与现代药学证据做了吸收与融合,而以FDA为代表的海外监管体系,审评核心是“成分清晰、疗效可量化、适应症明确”,即仅认可符合国际GCP(药物临床试验质量管理规范)的临床试验数据,中医的“传统用药经验”则不能直接作为获批上市依据。
以此次警告函所涉的“独活寄生丸”为例,其源自传统古方,被视为治疗久痹而致肝肾两虚、气血不足症状的经典名方,1990年被收录进《卫生部药品标准·中药成方制剂第二册》(WS3-B-0349-90),后续又被换发为国药准字,其是否开展过规范临床试验,目前暂无公开资料可供查证。这反映出许多早期中成药的共同路径,在旧的审评框架下,部分药品主要依托长期的临床经验、中医药理论和质量标准等进行综合评价,就被准予生产使用,缺少进行规范临床试验的成熟经验。
2020年中药注册分类改革后,“中药新药”被分为中药创新药、中药改良型新药、古代经典名方中药复方制剂三类,并规定了不同的审批标准。其中古代经典名方里符合条件的品种,可依法简化甚至豁免临床试验,而中药创新药、中药改良型新药原则上需有较强的现代临床试验证据。但从数据上来看,古代经典名方在近年获批的中药新药中仍占据相当规模,据新华社2025年报道,2021年以来获批上市的52个中药中,古代经典名方中药复方制剂就有23个。
此外,中成药宣传规则与边界的不同也导致了出海后的认知差异。邓勇告诉财新,国内中成药可在说明书中标注“功能主治”,即以中医术语来描述其调理、治疗功效,如“益气养阴、活血化淤”“清热解毒”等。但海外监管规则中,一旦产品涉及诊断、治愈、缓解病症的表述,就有可能会被认定为药品,需完成新药审批。
而如果一款产品在海外选择作为“膳食补充剂”“传统草药”销售,则严禁任何与疾病有关的宣传。“许多中药出海时还是沿用国内的宣传逻辑,在产品标签或官网介绍中直接提及了治疗作用,这就会直接触碰监管红线。” 面对海内外差异化的药品评审规则,推动中药出海还有哪些路径可走?
在尊重海外监管规则的基础上,中药出海难以“一蹴而就”。邓勇认为,若要推动中成药合规出海,可以采取分层、渐进的策略。如初期可以先以膳食补充剂、传统草药身份完成市场准入,在宣传上不触碰疾病治疗,待市场稳固后再逐步推动临床研究,谋求向药品身份的“升级”。
此外,在国内循证和审评标准上,也应当主动与国际接轨,针对明确的西医适应证开展规范的临床试验,同时探索真实世界研究、传统应用数据的国际认可路径,推动建立适配复方中药的审评标准,而不是完全照搬化学药品的审评逻辑。
“争取推动中外药监部门对话,加强中药质量标准、传统用药经验的国际互认,依托多边合作框架来争取更包容的监管环境也很重要。”邓勇强调。
另有一种较为常见的路径是,由于不同国家药品审评体系存在差异,有一些对中药临床试验要求相对宽松的“特殊通道”可供选择。
如天士力旗下的另一款中药“逍遥片”曾于2021年通过“传统使用注册”(Traditional Use Registration)程序在荷兰获批。逍遥片是国内首例通过荷兰药品评审的复方中药品种,其在荷兰的注册适应证为缓解精神压力和疲劳,如情绪低落和食欲减退。
所谓“传统使用注册”,即荷兰作为欧盟成员国所执行的欧盟《草药指令》框架下的特殊通道。这是欧盟针对草药药品的一种简化审评程序,即对于具有悠久历史的草本制剂,若该药品至少有30年的药用史、在欧盟区域内的使用记录不短于15年,且适应证为无需医师监督的轻症,在进行审评时,对于有效性部分,企业可以不提供常规的安全性测试和临床试验,而是证明“产品在规定使用条件下无危害,且药理作用或疗效依托长期使用与经验具备合理性”即可。
除寻求以药品身份合规获批外,BD(商务拓展)也成为近年来中药出海的另一重选择。中国企业可通过对外授权(out-licensing),将中药的海外开发、申报或商业化权益授权给境外合作方,由后者来主导当地的药品申报与市场推进。
业内关注度较高的是梦阳药业旗下“生白口服液”近期的一笔交易。2026年7月,梦阳药业股份有限公司与美国中药商业化平台TCMG达成跨境BD交易,该交易总额最高为300万美元,另有最高达7000万美元的潜在商业化权益对价。
这笔交易的特别之处在于,其并未采取医药行业将研发、新药申报与商业化权益打包授权的通行做法,TCMG仅获得生白口服液在美国的独家商业化权益,授权期限20年,而梦阳药业则保留生白口服液的产品所有权、知识产权、开发权和生产权。这也被视为国内中药行业首个面向美国市场的商业化权益跨境BD交易。
生白口服液由中医肿瘤名医邵梦扬教授研发,现为医保乙类品种,用于治疗癌症、化疗引起的白细胞减少属脾肾阳虚、气血不足等。对于此次交易,梦阳药业强调其范式的独特性,“不同于全球Biotech BD主要围绕研发价值进行资源配置的模式,中药跨境BD的核心聚焦于中药商业价值的开发与运营,这为中药国际化提供了一条差异化的发展路径。”■